
静冈县立大学药学部生物化学领域的竹内英之教授、塚本庸平助教,名古屋大学研究生院医学系研究科分子细胞化学领域的冈岛彻也教授,东海大学医学部医学科基础医学机体防御学领域的细川裕之副教授、镰裕一助教等人的研究团队与其他3所机构开展合作研究,在对细胞发育、分化具有重要作用的Notch受体上发现了一种此前未知的糖链修饰,并发现该糖链修饰能够抑制Notch1信号。相关研究成果已发表在期刊《PNAS》上。
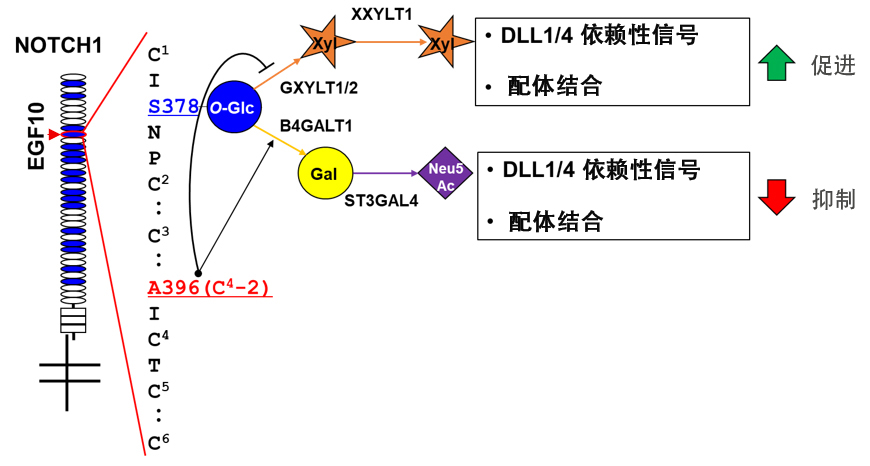
图1 研究概要图(供图:静冈县立大学)
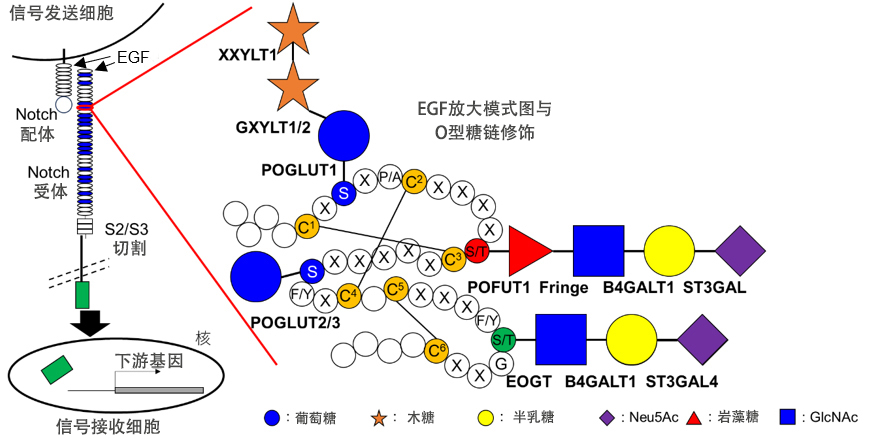
图2 Notch受体与EGF模式图(供图:静冈县立大学)
Notch信号是在多细胞生物分化与发育过程中发挥重要作用的信号转导通路。Notch信号由其他细胞表面的配体蛋白与细胞表面的大型受体蛋白NOTCH结合而启动,最终通过改变基因表达将信号传递至细胞内。Notch受体功能不全可引发多种先天性疾病及癌症。
Notch受体的正常功能发挥,需要一种在其胞外区添加葡萄糖、岩藻糖等糖类的O型糖链修饰,但该修饰如何调控Notch受体功能,目前仍有诸多不明之处。
研究团队利用基于液相色谱-质谱法(LC-MS)的最新分析手段,在Notch受体上发现了一种此前未知的糖链修饰,并阐明了其功能。
具体而言,研究团队在添加于表皮生长因子样(EGF)重复序列丝氨酸(S)残基的O-葡萄糖(Glc)糖链中,发现了新型结构S-Glc-Gal-Neu5Ac。该结构作为糖脂的修饰糖链早已为人熟知,但作为糖蛋白的修饰糖链尚属首次发现。
研究团队依据质谱分析结果查明,这种新奇的糖链修饰仅存在于NOTCH1胞外区36个EGF重复序列中的第10个EGF重复序列(EGF10)上。研究发现,EGF10上的O-葡萄糖链既可通过既往已知的木糖延伸,也可通过新奇的半乳糖延伸。此外,团队通过分析糖基转移酶缺陷细胞来源的糖链,鉴定出糖链生物合成所需的糖基转移酶。分析结果表明,负责为O-葡萄糖链延伸半乳糖的糖基转移酶为B4GALT1,而负责为经半乳糖延伸的O-葡萄糖链延伸Neu5Ac的糖基转移酶为ST3GAL4。
研究表明,上述糖基转移酶与在糖脂上生物合成Glc-Gal-Neu5Ac结构的酶并不相同;即便糖链结构一致,糖蛋白与糖脂中参与生物合成的因子也存在差异。
研究发现,在不表达此前被认为必需的α-乳白蛋白的细胞“HEK293T细胞”中,O-葡萄糖链的半乳糖延伸能够以B4GALT1依赖的方式进行。此外,研究还查明第396位氨基酸丙氨酸(A396)是半乳糖延伸过程中的重要氨基酸;将该位点替换为芳香族氨基酸酪氨酸(A396Y)或苯丙氨酸(A396F)时,O-葡萄糖糖链的半乳糖延伸会消失。
研究同时阐明了新型糖链修饰对Notch信号的影响。研究团队利用A396位点突变体、糖基转移酶基因缺陷细胞及糖基转移酶基因过表达细胞,制备出糖链修饰各异的Notch蛋白,以此探究糖链修饰的功能。使NOTCH1重组蛋白与配体表达细胞相结合后发现,木糖延伸促进配体结合,半乳糖延伸抑制配体结合。研究进一步检测了表达全长NOTCH1重组蛋白的细胞经配体重组蛋白刺激后产生的Notch信号强度。结果显示,与未突变的野生型NOTCH1相比,缺失半乳糖延伸的A396Y、A396F突变体信号转导增强。
最后,研究团队在已知依赖Notch信号分化为T细胞前体的小鼠淋巴细胞前体细胞中,分别过表达野生型NOTCH1以及A396Y、A396F突变型NOTCH1,与配体表达细胞(OP9)共培养以诱导分化。该淋巴细胞前体细胞(Cas9-LPs)缺失B细胞前体分化所必需的EBF1基因,仅能依赖Notch信号分化为T细胞。结果显示,与表达野生型NOTCH1的淋巴细胞前体细胞相比,表达缺失半乳糖延伸突变体的淋巴细胞前体细胞向T细胞的分化受到极强促进。
该成果可推动新药研发
综合上述结果可知,半乳糖延伸抑制NOTCH1与配体的结合,木糖延伸则促进该结合;其结果是,无半乳糖延伸时Notch信号转导得到促进。研究提示,若该现象发生在淋巴细胞前体细胞中,NOTCH1信号增强会大幅促进其向T细胞分化。
研究明确,仅仅一处氨基酸的差异就能大幅改变糖链结构,进而调控对多细胞生物极为重要的Notch信号。该研究不仅作为糖链生物学领域的基础研究拓展了糖链修饰多样性的概念,也被认为从一般生物学层面揭示了Notch受体调控机制的重要一面。未来,该成果有望持续推动以糖链修饰为靶点、旨在调控Notch信号的新药研发。
原文:《科学新闻》
翻译:JST客观日本编辑部
【论文信息】
期刊:PNAS
论文:Differential O-glucose elongation on a specific EGF repeat within the canonical ligand-binding domain regulates DLL1/4-NOTCH1 signaling
DOI:10.1073/pnas.2504827122